


Résumé des caractéristiques - Zepzelca
1. DÉNOMINATION DU MÉDICAMENT
ZEPZELCA 2 mg, poudre pour solution à diluer pour perfusion
ZEPZELCA 4 mg, poudre pour solution à diluer pour perfusion
2. COMPOSITION QUALITATIVE ET QUANTITATIVE
ZEPZELCA 2 mg, poudre pour solution à diluer pour perfusion
Chaque flacon de poudre contient 2 mg de lurbinectédine.
ZEPZELCA 4 mg, poudre pour solution à diluer pour perfusion
Chaque flacon de poudre contient 4 mg de lurbinectédine.
Un mL de solution reconstituée contient 0,5 mg de lurbinectédine.
Pour la liste complète des excipients, voir rubrique 6.1.
3. FORME PHARMACEUTIQUE
Poudre pour solution à diluer pour perfusion (poudre pour concentré).
Poudre blanche à blanc cassé.
4. INFORMATIONS CLINIQUES
4.1 Indications thérapeutiques
ZEPZELCA, en association avec l’atézolizumab, est indiqué dans le traitement d’entretien des patients adultes atteints d’un cancer du poumon à petites cellules de stade étendu (CPPC-SE) dont la maladie n’a pas progressé après un traitement d’induction de première intention par atézolizumab, carboplatine et étoposide.
4.2 Posologie et mode d’administration
Le traitement par ZEPZELCA doit être instauré et supervisé par des professionnels de santé expérimentés dans l’utilisation de médicaments anticancéreux.
Posologie
La dose recommandée de lurbinectédine est de 3,2 mg/m2 tous les 21 jours, jusqu’à progression de la maladie ou survenue d’une toxicité inacceptable, lorsqu’elle est administrée en association avec l’atézolizumab.
Lorsque la lurbinectédine est administrée le même jour, l’atézolizumab doit être administré en premier (voir rubrique 5.1).
Pour la dose intraveineuse ou sous-cutanée recommandée d’atézolizumab, ainsi que pour les recommandations d’adaptation posologique en cas de toxicité, se référer au résumé des caractéristiques du produit.
Le traitement par ZEPZELCA doit être instauré uniquement si la numération absolue des neutrophiles (NAN) est d’au moins 1,5 x 10⁹/L et la numération plaquettaire d’au moins 100 x 109/L.
Poursuite du traitement et reports de traitement
Les cycles de traitement ultérieurs (c.-à-d. le cycle 2 ou cycles suivants) seront administrés tous les 21 jours si le patient remplit tous les critères de poursuite du traitement mentionnés ci-dessus (voir également le Tableau 2 pour les critères d’ajustement posologique en cas d’effets indésirables de ZEPZELCA).
Si un patient ne remplit pas les critères nécessaires à la poursuite du traitement le Jour 1 de n’importe quel cycle après le Cycle 1, l’administration du traitement sera suspendue jusqu’à récupération adéquate, pour une durée maximale de 21 jours après la date prévue du traitement. En l’absence de récupération après un report de 21 jours, le traitement doit être arrêté.
Si l’atézolizumab est arrêté en raison d’un effet indésirable sévère d’origine immunitaire, le traitement par lurbinectédine peut être poursuivi à la dose actuelle en monothérapie. Si la toxicité immunitaire réapparaît malgré l’arrêt de l’atézolizumab, le traitement par lurbinectédine doit également être interrompu.
Médicaments pré-perfusion
Les médicaments pré-perfusion suivants doivent être administrés en prophylaxie antiémétique :
- corticoïdes (dexaméthasone 8 mg par voie intraveineuse ou équivalent)
- antagonistes de la sérotonine (ondansétron 8 mg par voie intraveineuse ou équivalent)
Médicaments post-perfusion
Une prophylaxie primaire par facteur de croissance des colonies de granulocytes (G-CSF) est recommandée pour réduire le risque de neutropénie sévère/fébrile.
Si nécessaire, la post-médication peut inclure l’administration d’un traitement antiémétique prolongé pendant 2 jours :
- corticoïdes (dexaméthasone orale 4 mg ou équivalent), ou
- antagonistes de la sérotonine (ondansétron oral 8 mg ou équivalent) ou
- métoclopramide (10 mg par voie intraveineuse ou orale ou équivalent toutes les 8 heures)
Ajustement posologique en cas d’effets indésirables
Les réductions de dose recommandées en cas d’effets indésirables sont présentées dans le Tableau 1.
Tableau 1 : réduction de la dose de ZEPZELCA en cas d’effets indésirables
| Dose initiale recommandée | 1re réduction de dose | 2e réduction de dose | 3e réduction de dose |
| 3,2 mg/m2 | 2,6 mg/m2 | 2,0 mg/m2 | Arrêter |
| 1,6 mg/m2* | 1,3 mg/m2 | 1,0 mg/m2 | Arrêter |
*Schéma de réduction de dose applicable à la dose réduite de 50 % (soit 1,6 mg/m2) utilisée en cas d’insuffisance hépatique modérée ou de coadministration avec des inhibiteurs puissants ou modérés du CYP3A.
Les modifications de dose recommandées en cas d’effets indésirables sont présentées dans le Tableau 2.
Tableau 2 : critères d’ajustement posologiques pour ZEPZELCA en cas d’effets indésirables
| Effet indésirable | Sévéritéa | Modification de la posologie |
Neutropénieb (voir rubrique 4.4) | Grade 4 OU neutropénie fébrile de tout grade OU associée à un(e) infection/sepsis de tout grade |
|
| Thrombopénie (voir rubrique 4.4) | Grade 3 avec saignement OU Grade 4 |
|
Hépatotoxicité (voir rubrique 4.4) et autres effets indésirables | Grade 2 |
|
| Grade ≥ 3 |
| |
| Rhabdomyolyse | Grade 2 |
|
| Grade ≥ 3 |
| |
| Toxicité non hématologique | Grade 2 |
|
| Grade ≥ 3 |
| |
| Syndrome de lyse tumorale | Grade 2 |
|
| Grade ≥ 3 |
| |
| Tout effet indésirable nécessitant des reports fréquents ou prolongés (> 2 semaines) | - |
|
a Critères communs de terminologie pour les événements indésirables de l’Institut national du cancer (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI CTCAE) version 5.0.
b Les patients présentant une neutropénie isolée de grade 4 (numération des neutrophiles inférieure à 500 cellules/mm3) et n’ayant pas reçu de G-CSF en prophylaxie primaire peuvent recevoir une prophylaxie par G-CSF plutôt que d’avoir une réduction de la dose de lurbinectédine.
Ajustement posologique en cas d’administration concomitante avec des inhibiteurs puissants ou modérés du CYP3A
L’administration concomitante de lurbinectédine et d’inhibiteurs puissants ou modérés du CYP3A doit être évitée. Si l’administration concomitante ne peut être évitée, la dose de lurbinectédine doit être réduite de 50 % par rapport à la dose approuvée (voir rubrique 4.5). En cas d’effets indésirables avec la dose initiale réduite, jusqu’à deux réductions de dose ultérieures de 20 % chacune sont autorisées (voir le Tableau 1 à la rubrique 4.2).
Populations particulières
Personnes âgées
Aucun ajustement posologique n’est nécessaire chez les patients âgés de ≥ 65 ans.
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère (ClCr 60 à 89 mL/min) ou modérée (ClCr de 30 à 59 mL/min).
La lurbinectédine n’a pas été évaluée chez un nombre suffisant de patients atteints d’insuffisance rénale sévère (ClCr < 30 mL/min) ou d’insuffisance rénale terminale pour permettre d’estimer le risque ; par conséquent, elle ne doit pas être administrée à ces patients (voir rubrique 5.2).
Insuffisance hépatique
Le traitement par lurbinectédine n’est pas recommandé chez les patients présentant un taux élevé d’ASAT ou d’ALAT (ASAT ou ALAT > 3 x LSN) en raison de l’expérience clinique limitée.
Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN, ou bilirubine totale 1 à ≤ 1,5 x LSN, quel que soit le taux d’ASAT).
Chez les patients présentant une insuffisance hépatique modérée (bilirubine totale > 1,5 à ≤ 3 x LSN, quel que soit le taux d’ASAT), la posologie recommandée de ZEPZELCA est de 1,6 mg/m2 par perfusion intraveineuse sur 60 minutes tous les 21 jours, jusqu’à progression de la maladie ou survenue d’une toxicité inacceptable (voir rubrique 5.2). Les patients atteints d’insuffisance hépatique modérée doivent être surveillés afin de détecter toute augmentation des effets indésirables. En cas d’effets indésirables avec la dose initiale réduite, jusqu’à deux réductions de dose ultérieures de 20 % chacune sont autorisées (voir le Tableau 1 à la rubrique 4.2).
L’administration de ZEPZELCA chez les patients présentant une insuffisance hépatique sévère (bilirubine totale > 3 x LSN) doit être évitée. Si l’administration de ZEPZELCA ne peut être évitée, la posologie recommandée est de 1,6 mg/m2 par perfusion intraveineuse sur 60 minutes tous les 21 jours, jusqu’à progression de la maladie ou toxicité inacceptable (voir rubrique 5.2). Les patients atteints d’insuffisance hépatique sévère doivent être surveillés afin de détecter toute augmentation des effets indésirables. En cas d’effets indésirables avec la dose initiale réduite, jusqu’à deux réductions de dose ultérieures de 20 % chacune sont autorisées (voir le Tableau 1 à la rubrique 4.2).
Population pédiatrique
Il n’existe pas d’utilisation justifiée de ZEPZELCA dans la population pédiatrique pour le traitement du CPPC.
Mode d’administration
ZEPZELCA doit être utilisé uniquement par voie intraveineuse. Il doit être administré par perfusion intraveineuse sur une période d’une heure.
Précautions à prendre avant la manipulation ou l’administration du médicament
ZEPZELCA doit être reconstitué puis dilué avant l’administration.
L’utilisation d’un cathéter veineux central doit être envisagée pour réduire le risque d’extravasation (voir rubrique 4.4) et de thrombophlébite, en particulier chez les patients ayant un accès veineux limité.
Pour les instructions concernant la reconstitution et la dilution du médicament avant administration, voir la rubrique 6.6.
4.3 Contre-indications
- Hypersensibilité à la substance active ou à l’un des excipients mentionnés à la rubrique 6.1.
- Allaitement (voir rubrique 4.6).
4.4 Mises en garde spéciales et précautions d’emploi
Myélosupression
ZEPZELCA peut provoquer une myélosuppression sévère et potentiellement mortelle, notamment une neutropénie fébrile et un sepsis.
ZEPZELCA ne doit pas être administré aux patients dont la numération des neutrophiles initiale est inférieure à 1,5 x 10⁹/L et la numération plaquettaire initiale est inférieure à 100 x 109/L.
La numération formule sanguine, y compris la numération différentielle des globules blancs et des plaquettes, doit être surveillée à l’instauration du traitement et avant chaque cycle. Des modifications de dose peuvent être nécessaires (voir le Tableau 2 à la rubrique 4.2).
En cas de numération des neutrophiles inférieure à 500/mm3 ou de toute valeur inférieure à la limite inférieure de la normale associée à une infection/ un sepsis, l’utilisation de G-CSF est recommandée.
Hépatotoxicité
Des augmentations des taux d’ALAT et d’ASAT ont été rapportées avec ZEPZELCA (voir rubrique 4.8).
Des tests de la fonction hépatique, incluant les ALAT (ALT), les ASAT (AST) et la bilirubine,doivent être réalisésavant l’instauration du traitement par ZEPZELCA et surveillés régulièrementpendant le traitement, selon les indications cliniques. Des modifications de dose peuvent être nécessaires (voir Tableau 1 de la rubrique 4.2).
Extravasation entraînant une nécrose tissulaire
Une extravasation de ZEPZELCA entraînant des lésions de la peau et des tissus mous, y compris une nécrose nécessitant un débridement, peut survenir (voir rubrique 4.8).
L’utilisation d’un cathéter veineux central doit être envisagée pour réduire le risque d’extravasation, en particulier chez les patients ayant un accès veineux limité. Les patients doivent être surveillés afin de déceler tout signe et symptôme d’extravasation pendant la perfusion de ZEPZELCA.
En cas d’extravasation, la perfusion doit être immédiatement interrompue, le cathéter de perfusion doit être retiré et le patient doit être surveillé afin de détecter tout signe et symptôme de nécrose tissulaire. Le délai d’apparition de la nécrose après extravasation peut varier. Des soins de soutien doivent être administrés et un spécialiste médical approprié doit être consulté au besoin pour la prise en charge des signes et symptômes d’extravasation. Les perfusions suivantes doivent être administrées à un site qui n’a pas été affecté par l’extravasation.
Rhabdomyolyse
Des cas de rhabdomyolyse ont été rapportés chez des patients traités par ZEPZELCA (voir rubrique 4.8).
Le taux de créatine phosphokinase (CPK) doit être surveillé avant l’instauration du traitement par ZEPZELCA et périodiquement pendant le traitement, selon les indications cliniques.
En cas de rhabdomyolyse, des mesures de soutien telles qu’une hydratation parentérale, une alcalinisation urinaire et une dialyse doivent être rapidement instaurées, comme indiqué. Selon la sévérité, le traitement par ZEPZELCA doit être interrompu ou la dose doit être réduite [voir Tableau 2 de la rubrique 4.2].
La prudence est de rigueur en cas d’administration concomitante de médicaments ayant une association connue avec la rhabdomyolyse (par ex., statines), car le risque de rhabdomyolyse peut être accru.
Syndrome de lyse tumorale (SLT)
Des cas de syndrome de lyse tumorale (SLT), pouvant être fatals, ont été rapportés avec le traitement par ZEPZELCA. Il est conseillé aux professionnels de santé de surveiller étroitement les patients afin de détecter un éventuel SLT, en particulier ceux présentant une charge tumorale élevée. Les principales précautions comprennent la prévention de la déshydratation et la prise en charge des déséquilibres électrolytiques. Si un SLT se produit, il doit être traité rapidement et la nécessité potentielle d’interrompre voire d’arrêter le traitement doit être envisagée (voir rubrique 4.2).
Administration concomitante avec des inducteurs puissants du CYP3A
L’administration concomitante d’inducteurs puissants du CYP3A doit être évitée (voir rubrique 4.5).
Toxicité embryo-fœtale
La lurbinectédine peut être nocive pour le fœtus lorsqu’elle est administrée à une femme enceinte. Un test de grossesse est recommandé chez les femmes en âge de procréer avant le début du traitement. Les patientes en âge de procréer doivent utiliser une méthode hautement efficace de contraception pendant toute la durée du traitement et poursuivi pendant 7 mois après la dernière dose. Les patients de sexe masculin ayant des partenaires féminines en âge de procréer doivent utiliser des préservatifs pendant toute la durée du traitement et pendant 4 mois après la dernière dose. Les partenaires féminines en âge de procréer doivent utiliser une méthode hautement efficace contraception pendant la même période (voir rubriques 4.6 et 5.3).
Précautions spécifiques à la maladie - CPPC
. L’étude pivotale a exclu les patients présentant des métastases du SNC, un indice de performance ECOG ≥ 2, des antécédents de maladie auto-immune ou ayant reçu des médicaments immunosuppresseurs systémiques dans la semaine précédant l’inclusion. (voir rubrique 5.1). En l’absence de données, la lurbinectédine en association avec l’atézolizumab doit être utilisée avec prudence dans ces populations, après une évaluation soigneuse du rapport bénéfice/risque au cas par cas.
Excipients
Ce médicament contient moins de 1 mmoL (23 mg) de sodium par flacon, c.-à-d. qu’il est essentiellement « sans sodium ».
4.5 Interactions avec d’autres médicaments et autres formes d’interactions
Effet des inhibiteurs puissants ou modérés du CYP3A sur la lurbinectédine
Dans une étude dédiée d’interaction médicamenteuse (n = 8) avec l’itraconazole, un inhibiteur puissant du CYP3A4, l’exposition systémique totale à la lurbinectédine a augmenté d’environ 2,7 fois (ASC0-∞) et la clairance plasmatique totale a diminué de 63 % lorsque la lurbinectédine a été administrée en concomitance avec l’itraconazole (dose quotidienne totale de 200 mg pendant 12 jours, de 4 jours avant à 8 jours après l’administration de lurbinectédine).
L’administration concomitante de ZEPZELCA avec des inhibiteurs puissants ou modérés du CYP3A doit être évitée. Si l’administration concomitante avec des inhibiteurs puissants du CYP3A (par ex., kétoconazole, itraconazole, posaconazole, voriconazole, clarithromycine, télithromycine, lopinavir, ritonavir, saquinavir, nelfinavir, atazanavir, indinavir, bocéprévir, télaprévir) ou avec des inhibiteurs modérés du CYP3A (par ex., aprépitant, ciprofloxacine, érythromycine, ciclosporine, fluconazole, diltiazem, vérapamil) ne peut être évitée, la dose de ZEPZELCA doit être réduite de 50 % par rapport à la dose approuvée (voir rubrique 4.2). En cas d’effets indésirables avec la dose initiale réduite, jusqu’à deux réductions de dose ultérieures de 20 % chacune sont autorisées (voir Tableau 1 de la rubrique 4.2).
Effet des inducteurs puissants du CYP3A sur la lurbinectédine
Dans une étude dédiée d’interaction médicamenteuse spécifique (n = 8) avec le bosentan, un inducteur modéré du CYP3A4, l’exposition systémique à la lurbinectédine totale a diminué d’environ 20 % (ASC0-∞) et la clairance plasmatique totale a augmenté de 25 % lorsque la lurbinectédine a été administrée en concomitance avec le bosentan (125 mg deux fois par jour pendant 5 jours). L’ampleur de ces variations exclut un effet cliniquement pertinent de l’administration concomitante d’inducteurs modérés du CYP3A4 (par ex. bosentan, cénobamate, dabrafénib, éfavirenz, étravirine, lorlatinib, pexidartinib, phénobarbital, primidone, sotorasib) sur l’exposition à la lurbinectédine, et aucun ajustement posologique n’est requis.
L’administration concomitante d’inducteurs puissants du CYP3A (par ex., carbamazépine, phénobarbital, phénytoïne, rifampicine, rifabutine, rifapentine, millepertuis [Hypericum perforatum]) avec ZEPZELCA doit être évitée. Il convient d’envisager des agents alternatifs présentant un effet inducteur du CYP3A moins marqué (voir rubrique 4.4).
4.6 Fertilité, grossesse et allaitement
Femmes en âge de procréer/Contraception chez les hommes et les femmes
Un test de grossesse est recommandé chez les femmes en âge de procréer avant le début du traitement par lurbinectédine.
Les patientes en âge de procréer doivent utiliser une méthode hautement efficace de contraception pendant toute la durée du traitement et poursuivi pendant 7 mois après la dernière dose.
Les patients de sexe masculin ayant des partenaires féminines en âge de procréer doivent utiliser des préservatifs pendant toute la durée du traitement et poursuivi pendant 4 mois après la dernière dose. Les partenaires féminines en âge de procréer doivent utiliser une contraception hautement efficace pendant la même période (voir rubriques 4.4 et 5.3).
Grossesse
Il n’existe pas de données ou il existe des données limitées sur l’utilisation de la lurbinectédine chez la femme enceinte.
Les études effectuées chez l’animal ont mis en évidence une toxicité sévère sur le développement embryonnaire et fœtal (voir rubrique 5.3).
La lurbinectédine ne doit pas être utilisée pendant la grossesse, à moins que la situation clinique de la femme ne justifie le traitement avec lurbinectédine.
Les femmes enceintes ou les femmes en âge de procréer non enceintes doivent être informées du risque potentiel pour le fœtus. Si ZEPZELCA est utilisé pendant la grossesse ou si une patiente débute une grossesse pendant le traitement par ZEPZELCA, elle doit être informée du risque potentiel pour le fœtus.
Allaitement
On ne sait pas si la lurbinectédine et/ou ses métabolites sont excrétés dans le lait maternel.
Un risque pour les enfants allaités ne peut être exclu.
La lurbinectédine est contre-indiquée pendant l’allaitement.
Fertilité
Bien qu’aucune étude spécifique n’ait été menée pour évaluer la fertilité avec la lurbinectédine et qu’aucun signal clair de toxicité pour les organes reproducteurs n’ait été observé dans les études de toxicité, la nature du composé (cytotoxique et mutagène) est susceptible d’affecter la capacité de reproduction.
Des conseils sur la conservation des ovules ou des spermatozoïdes doivent être demandés avant le traitement en raison de la possibilité d’une infertilité irréversible due au traitement par lurbinectédine. Des conseils génétiques sont également recommandés pour les patients souhaitant avoir des enfants après le traitement.
4.7 Effets sur l’aptitude à conduire des véhicules et à utiliser des machines
ZEPZELCA a une influence modérée sur l’aptitude à conduire des véhicules et à utiliser des machines. Les patients atteints de fatigue, d’étourdissements, de vertiges et de nausées doivent être avisés de ne pas conduire de véhicules et de ne pas utiliser de machines jusqu’à la disparition des symptômes (voir rubrique 4.8).
4.8 Effets indésirables
Résumé du profil de sécurité
Les effets indésirables les plus fréquents étaient les nausées (37,6 %), la fatigue* (34,3 %), l’anémie (33,9 %), la thrombopénie (27,7 %) et la neutropénie (25,2 %).
Les effets indésirables de grade 3/4 les plus fréquents étaient la neutropénie (12,4 %), la thrombopénie (11,2 %), l’anémie (9,5 %) et la fatigue* (5,0 %).
Des effets indésirables graves sont survenus chez 34,3 % des patients recevant ZEPZELCA avec l’atézolizumab. Les effets indésirables graves les plus fréquents étaient la thrombopénie (2,9 %), la pneumonie (3,7 %), l’infection des voies respiratoires (2,5 %) et la dyspnée (2,1 %). Des effets indésirables mortels sont survenus chez 5 % des patients recevant ZEPZELCA avec l’atézolizumab, dans la plupart des cas en raison d’une pneumonie et d’autres infections pulmonaires.
Le traitement par ZEPZELCA a été définitivement arrêté en raison d’effets indésirables chez 5,8 % des patients recevant ZEPZELCA en association avec l’atézolizumab. L’effet indésirable le plus fréquent nécessitant l’arrêt définitif de ZEPZELCA était la neutropénie (1,7 %).
Des effets indésirables entraînant l’interruption de ZEPZELCA chez les patients l’ayant reçu en association avec l’atézolizumab sont survenus chez 28,9 % des patients ; les effets indésirables les plus fréquents entraînant l’interruption du traitement étaient la neutropénie (5,4 %), l’anémie (5,0 %), la fatigue* (4,6 %) et la thrombopénie (3,3 %).
Des réductions de dose de ZEPZELCA dues à un effet indésirable chez les patients ayant reçu ZEPZELCA avec l’atézolizumab sont survenues chez 16,1 % d’entre eux. Les effets indésirables les plus fréquents nécessitant une réduction de la posologie chez les patients ayant reçu ZEPZELCA avec l’atézolizumab comprenaient la thrombopénie (4,1 %), la fatigue* (3,3 %), les nausées (2,1 %) et les vomissements (2,1 %).
* Pour les termes préférentiels fusionnés, voir la note de bas de page dans le Tableau 3.
Tableau des effets indésirables
Les effets indésirables rapportés dans l’étude clinique IMforte sont énumérés par classe de systèmes d’organes MedDRA et par fréquence dans le Tableau 3.
Les fréquences des effets indésirables sont basées sur les fréquences des effets indésirables toutes causes confondues identifiés chez 242 patients exposés à la lurbinectédine en association avec l’atézolizumab pendant une durée médiane de traitement de 4,4 mois dans l’étude clinique IMforte (voir rubrique 5.1 pour des informations sur les principales caractéristiques des participants à cette étude clinique). D’autres effets indésirables ont été rapportés après commercialisation.
Les fréquences sont définies comme suit : très fréquent (≥ 1/10) ; fréquent (≥ 1/100 à < 1/10) ; peu fréquent (≥ 1/1 000 à < 1/100) ; rare (≥ 1/10 000 à < 1/1 000) ; très rare (< 1/10 000) ; fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
Tableau 3. Effets indésirables observés chez les patients traités par ZEPZELCA en association avec l’atézolizumab
| Catégorie de fréquence (tout grade) | Effet indésirable par classe de systèmes d’organes | Tout grade (%) | Grade ≥ 3 (%) |
| Infections et infestations | |||
| Fréquent | Pneumonie | 5,4 | 3,3 |
| Infection des voies urinairesa | 5,4 | 0,4 | |
| Infection | 3,3 | 1,2 | |
| Infection cutanéeb | 2,1 | 0,4 | |
| Peu fréquent | Sepsis | 0,4 | 0,4 |
| Affections hématologiques et du système lymphatique | |||
| Très fréquent | Anémie | 33,9 | 9,5 |
| Thrombopénie | 27,7 | 11,2 | |
| Neutropénie | 25,2 | 12,4 | |
| Leucopénie | 12,4 | 2,9 | |
| Fréquent | Lymphopénie | 5,4 | 2,1 |
| Neutropénie fébrile | 1,7 | 1,7 | |
| Peu fréquent | Pancytopénie | 0,4 | 0,4 |
| Affections endocriniennes | |||
| Fréquent | Hypothyroïdie | 7,9 | 0 |
| Troubles du métabolisme et de la nutrition | |||
| Catégorie de fréquence (tout grade) | Effet indésirable par classe de systèmes d’organes | Tout grade (%) | Grade ≥ 3 (%) |
| Très fréquent | Diminution de l’appétit | 18,2 | 0,8 |
| Fréquent | Hypomagnésémie | 5,4 | 0,4 |
| Hypocalcémie | 4,5 | 0,8 | |
| Très rare | Syndrome de lyse tumoralec | fréquence indéterminée | - |
| Affections du système nerveux | |||
| Fréquent | Neuropathie périphériqued | 8,3 | 0,8 |
| Maux de tête | 6,6 | 0 | |
| Dysgueusie | 2,9 | 0 | |
| Affections vasculaires | |||
| Fréquent | Phlébite | 7,0 | 0 |
| Thrombophlébite | 4,5 | 0,4 | |
| Affections respiratoires, thoraciques et médiastinales | |||
| Très fréquent | Dyspnée | 10,7 | 2,5 |
| Fréquent | Toux | 9,9 | 0 |
| Pneumopathie inflammatoire | 4,5 | 0,8 | |
| Toux productive | 4,1 | 0 | |
| Affections gastro-intestinales | |||
| Très fréquent | Nausées | 37,6 | 2,9 |
| Diarrhée | 15,7 | 0,4 | |
| Vomissements | 14,9 | 0,8 | |
| Constipation | 12,8 | 0 | |
| Fréquent | Douleur abdominalee | 9,9 | 0,4 |
| Dyspepsie | 4,5 | 0 | |
| Stomatite | 2,5 | 0 | |
| Affections de la peau et du tissus sous-cutané | |||
| Fréquent | Prurit | 7,9 | 0,4 |
| Éruption cutanée | 5,8 | 0 | |
| Affections musculo-squelettiques et systémiques | |||
| Très fréquent | Douleurs musculo-squelettiquesf | 15,7 | 0,8 |
| Fréquent | Arthralgie | 8,3 | 1,2 |
| Rare | Rhabdomyolysec | fréquence indéterminée | - |
| Troubles généraux et anomalies au site d'administration | |||
| Très fréquent | Fatigueg | 34,3 | 5,0 |
| Fréquent | Œdèmeh | 6,2 | 0,4 |
| Pyrexie | 5,4 | 0 | |
| Gonflement périphérique | 4,5 | 0,4 | |
| Extravasationi | 3,3 | 0 | |
| Inflammation des muqueuses | 2,5 | 0 | |
| Investigations | |||
| Fréquent | Augmentation des transaminasesj | 9,1 | 2,9 |
| Augmentation de la créatinine sanguine | 5,4 | 0 | |
| Augmentation de la gamma-glutamyltransférase | 3,3 | 0,8 | |
| Augmentation de la créatine phosphokinase sanguine | 2,1 | 0,4 | |
| Perte de poids | 3,3 | 0 | |
a y compris infection des voies urinaires, cystite b y compris infection cutanée, cellulite c fréquence indéterminée (ne peut être estimée sur la base des données disponibles), rapportée après la mise sur le marché (informations relatives au grade non disponibles). | |||
| Catégorie de fréquence (tout grade) | Effet indésirable par classe de systèmes d’organes | Tout grade (%) | Grade ≥ 3 (%) |
d y compris hypoesthésie, neuropathie périphérique, paresthésie, neuropathie sensorielle périphérique. e y compris gêne abdominale, distension abdominale, douleur abdominale, douleur abdominale supérieure. f y compris douleur dorsale, douleur thoracique musculo-squelettique, douleur musculo-squelettique, myalgie, douleur cervicale, douleur dans les extrémités g y compris asthénie, fatigue. h y compris œdème, œdème périphérique i dans quelques cas, une nécrose tissulaire a été rapportée j y compris augmentation de l’alanine aminotransférase, augmentation de l’aspartate aminotransférase, augmentation des transaminases | |||
Description d’effets indésirables sélectionnés
Neutropénie
Dans l’étude IMforte, 25,2 % des patients ont présenté une neutropénie (tous grades confondus), 12,4 % une neutropénie de grade 3/4, 1,7 % une neutropénie fébrile et 0,4 % un sepsis. Le délai médian d’apparition de la neutropénie* (tous grades confondus) était de 10 jours (intervalle : 7-29). La durée médiane était de 11 jours (intervalle : 1-196). La neutropénie* a entraîné une réduction ou une interruption de la dose chez 1,7 % ou 5,4 % des patients, respectivement. Le traitement a été définitivement arrêté chez 1,7 % des patients.
Hépatotoxicité
Dans l’étude IMforte, une augmentation des ALAT a été rapportée chez 6,6 % des patients (2,5 % de grade ≥ 3), tandis qu’une augmentation des ASAT a été rapportée chez 7,0 % des patients (1,2 % de grade ≥ 3). Le délai médian jusqu’à la première apparition d’une augmentation des ALAT (tous grades confondus) était de 7 jours (intervalle : 3-22). La durée médiane était de 17 jours (intervalle : 7-21). L’augmentation des ALAT a entraîné une réduction de la dose ou une interruption du traitement chez 0,4 % des patients, respectivement. Le délai médian jusqu’à la première apparition d’une augmentation des ASAT (tous grades confondus) était de 4 jours (intervalle : 3-8). La durée médiane était de 9 jours (intervalle : 6-21). L’augmentation des ASAT a entraîné une réduction de la dose chez 0,8 % des patients.
Rhabdomyolyse
Des cas de rhabdomyolyse ont été rapportés après la mise sur le marché de ZEPZELCA. Aucun cas mortel n’a été rapporté.
Extravasation
Des cas d’extravasation avec irritation locale ont été peu fréquemment rapportés après la mise sur le marché de ZEPZELCA. Dans quelques cas, une nécrose tissulaire nécessitant un débridement a été rapportée.
Syndrome de lyse tumorale
Des cas de syndrome de lyse tumorale ont été rapportés après la mise sur le marché de ZEPZELCA.
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration – voir Annexe V.
4.9 Surdosage
En cas de surdosage suspecté, le patient doit être étroitement surveillé pour dépister une myélosuppression et contrôler les enzymes hépatiques, et des mesures de soutien appropriées doivent être instaurées.
Il n’existe pas d’antidote connu au surdosage de lurbinectédine.
L’hémodialyse ne devrait pas augmenter l’élimination de la lurbinectédine, car celle-ci est fortement liée aux protéines plasmatiques (99 %) et son excrétion rénale est négligeable.
5. PROPRIÉTÉS PHARMACOLOGIQUES
5.1 Propriétés pharmacodynamiques
Classe pharmacothérapeutique : agents antinéoplasiques, autres agents antinéoplasiques, Code ATC : L01XX69
Mécanisme d’action
La lurbinectédine inhibe le processus de transcription oncogénique par (i) sa liaison aux séquences riches en CG de l’ADN situées dans les promoteurs des gènes codant pour des protéines ; (ii) l’éviction des facteurs de transcription oncogéniques de leurs sites de liaison ; et (iii) le blocage de l’élongation de l’ARN polymérase II et sa dégradation spécifique par le système ubiquitine/protéasome, ces processus conduisant à un arrêt du cycle cellulaire et à l’apoptose des cellules tumorales.
La lurbinectédine supprime l’expression des gènes inflammatoires et liés à la motilité à des concentrations nanomolaires non toxiques in vitro, tout en inhibant également la migration et l’adhésion cellulaires. À des concentrations plus élevées, elle induit une apoptose des monocytes et des macrophages par l’activation de la caspase-8. In vivo (modèles murins), l’administration antitumorale (0,18 à 0,20 mg/kg) restreint la croissance tumorale, réduit les populations de cellules immunitaires spécifiques et diminue la vascularisation tumorale.
Effets pharmacodynamiques
Électrophysiologie cardiaque
Le potentiel d’allongement de l’intervalle QTc avec la lurbinectédine a été évalué chez 39 patients atteints d’un cancer avancé. Aucun effet important (> 10 ms) sur l’intervalle QTc n’a été détecté avec la lurbinectédine administrée à raison de 3,2 mg/m2 tous les 21 jours.
Efficacité et sécurité cliniques
Cancer du poumon à petites cellules de stade étendu
L’efficacité du traitement d’entretien par ZEPZELCA en association avec l’atézolizumab a été étudiée chez 483 patients atteints de CPPC-SE en première intention dans le cadre de l’étude IMforte, une étude randomisée, multicentrique et menée en ouvert. Les participants étaient éligibles à la randomisation s’ils avaient obtenu une RC, une RP ou une MS selon les critères RECIST v1.1, sur la base d’une évaluation radiographique dans les 28 jours précédant la randomisation après la fin de 4 cycles de traitement d’induction par atézolizumab, carboplatine et étoposide, et s’ils présentaient un indice de performance ECOG de 0 ou 1. Les patients éligibles ont été randomisés selon un rapport de 1:1 pour recevoir un traitement d’entretien par lurbinectédine avec atézolizumab ou par atézolizumab seul. Sauf contre-indication, une prophylaxie primaire par G-CSF était administrée aux patients affectés au bras lurbinectédine avec atézolizumab. L’étude a exclu les patients présentant des métastases du SNC, des antécédents de maladie auto-immune ou ayant reçu des médicaments immunosuppresseurs systémiques dans la semaine précédant l’inclusion. La randomisation était stratifiée selon l’indice de performance ECOG (0 contre 1), le taux de lactate déshydrogénase (LDH) (≤ LSN contre > LSN), la présence de métastases hépatiques à l’inclusion (oui vs non) et les antécédents d’irradiation crânienne prophylactique (oui vs non).
Les patients ont été randomisés dans l’un des deux bras de traitement suivants :
- ZEPZELCA 3,2 mg/m2 par voie intraveineuse avec atézolizumab 1 200 mg par voie intraveineuse une fois toutes les 3 semaines jusqu’à progression de la maladie ou toxicité inacceptable, ou
- atézolizumab 1 200 mg par voie intraveineuse une fois toutes les 3 semaines jusqu’à progression de la maladie ou toxicité inacceptable.
Les principaux critères d’évaluation de l’efficacité étaient la survie globale (SG) et la survie sans progression (SSP) évaluée par un comité d’examen indépendant (CEI) selon les critères d’évaluation de la réponse dans les tumeurs solides (Response Evaluation Criteria in Solid Tumours, RECIST) v1.1 dans la population randomisée (voir Tableau 5).
Au total, 483 patients ont été randomisés : 242 dans le bras ZEPZELCA avec atézolizumab et 241 dans le bras atézolizumab. L’âge médian était de 66 ans (plage de 35 à 85 ans, soit 13 % ≥ 75 ans). La majorité des patients étaient caucasiens(81,6 %) ; 12,8 % étaient asiatiques, 6,6 % étaient hispaniques et < 1 % étaient noirs ou afro-américains. La plupart des patients étaient des hommes (62,5 %) et 97,5 % étaient fumeurs actuels ou anciens fumeurs. L’indice de performance ECOG initial était de 0 (42,9 %) ou 1 (57,1 %).
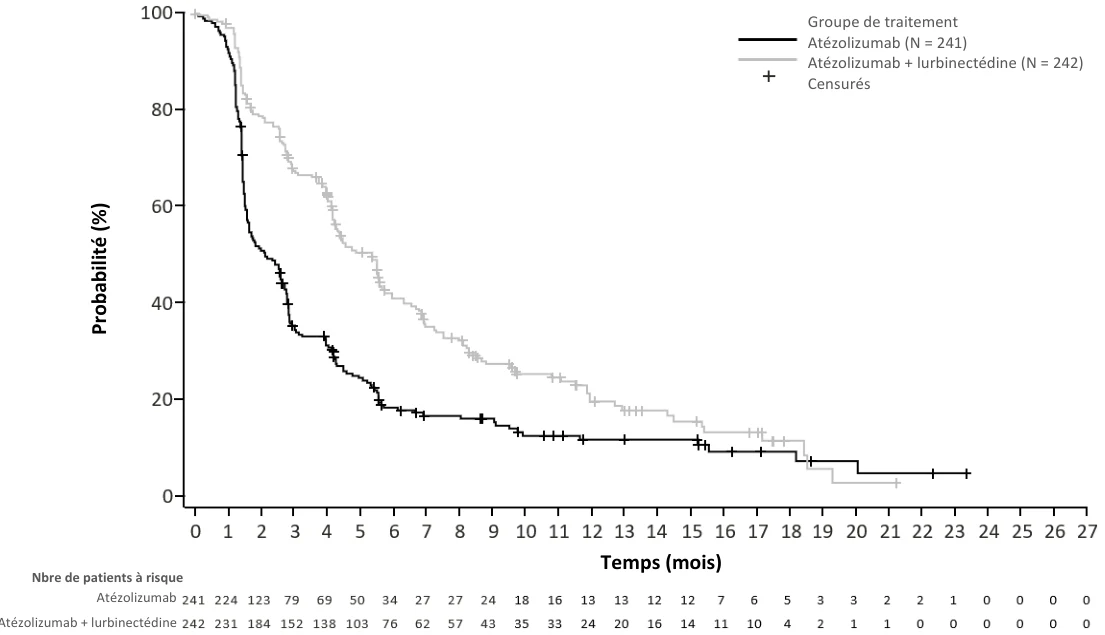
Les résultats d’efficacité sont présentés dans le Tableau 5 et les Figures 1 et 2.
Tableau 4 : résultats d’efficacité de l’étude IMforte
lurbinectédine avec atézolizumab N = 242 atézolizumab N = 241 | |
| Survie globale1 | |
| Décès (%) | 113 (46,7 %) 136 (56,4 %) |
Médiane, mois (IC à 95 %) Risque relatif2 (IC à 95 %) Valeur p3, 6 | 13,2 10,6 (11,9 ; 16,4) (9,5 ; 12,2) 0,73 (0,57 ; 0,95) 0,0174 |
Survie sans progression1, 4, 5 Nombre d’événements (%) Médiane, mois (IC à 95 %) Risque relatif2 (IC à 95 %) Valeur p3, 7 | 174 (71,9 %) 202 (83,8 %) 5,4 2,1 (4,2 ; 5,8) (1,6 ; 2,7) 0,54 (0,43 ; 0,67) < 0,0001 |
Clôture : 29 juillet 2024 1 Mesurée à partir de la randomisation 2 Stratifié selon l’indice de performance ECOG, le taux de LDH, la présence de métastases hépatiques et les antécédents d’irradiation crânienne prophylactique 3 Basée sur le test du log-rank stratifié 4 Telle que déterminée par le CEI 5 selon les critères RECIST v1.1 6 Par rapport à l’alpha alloué de 0,0313 (bilatéral) pour cette analyse intermédiaire de la SG. 7 Par rapport à l’alpha alloué de 0,001 (bilatéral) pour cette analyse finale de la SSP. IC = intervalle de confiance | |
Figure 1 : courbe de Kaplan-Meier de la survie globale dans l’étude IMforte
| Atézolizumab + lurbinectédine | ||
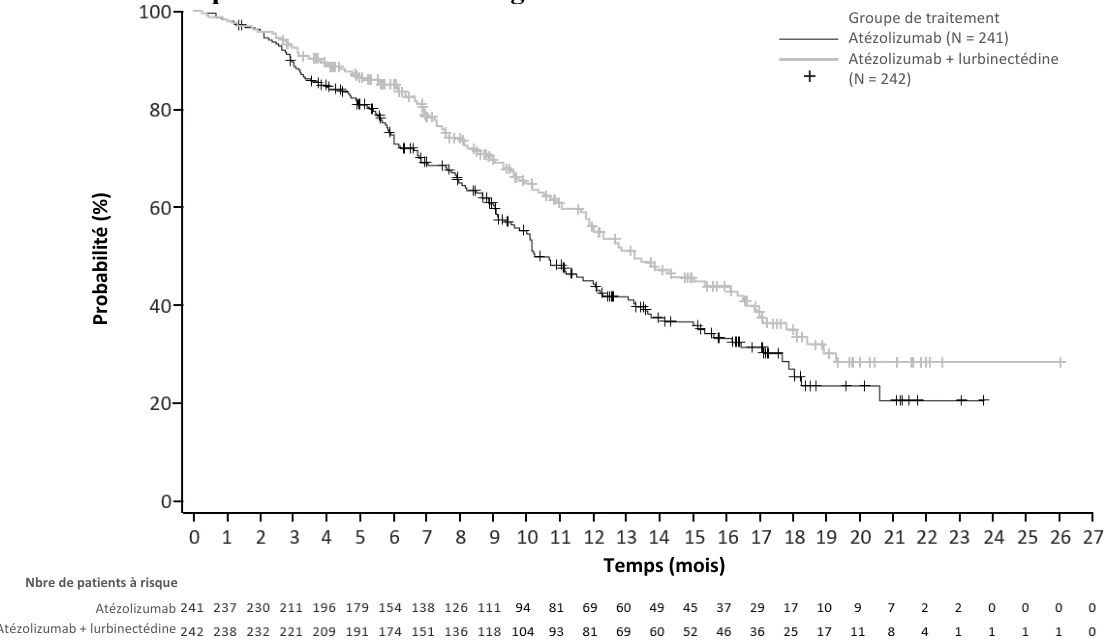
Figure 2 : courbe de Kaplan-Meier de la survie sans progression évaluée par le CEI dans l’étude IMforte
| Atézolizumab + lurbinectédine | ||
Population pédiatrique
L’Agence européenne des médicaments a accordé une dérogation à l’obligation de soumettre les résultats d’études réalisées avec ZEPZELCA dans tous les sous-groupes de la population pédiatrique dans le traitement du CPPC (voir rubrique 4.2 pour les informations concernant l’usage pédiatrique).
5.2 Propriétés pharmacocinétiques
Après administration d’une dose de 3,2 mg/m2 de lurbinectédine en perfusion intraveineuse de 1 heure, les moyennes géométriques de la Cmax et de l’ASC∞ plasmatiques totales étaient de 107 μg/L et 551 μg*h/L, respectivement. Aucune accumulation de lurbinectédine dans le plasma n’est observée lors d’administrations répétées tous les 21 jours.
Distribution
Le volume de distribution typique de la lurbinectédine à l’état d’équilibre est de 504 litres. La liaison aux protéines plasmatiques est d’environ 99 %, à la fois à l’albumine et à l’alpha-1-glycoprotéine acide, avec un rapport de partage sang/plasma calculé de 0,68.
Biotransformation
Études in vitro
Les études in vitro réalisées avec des microsomes et supersomes hépatiques humains indiquent que le CYP3A4 est la principale enzyme du CYP responsable du métabolisme hépatique de la lurbinectédine.
Enzymes du cytochrome P450 (CYP) : la lurbinectédine n’est pas un inhibiteur des CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4. La lurbinectédine n’est pas un inducteur du CYP1A2 ou du CYP3A4. Le potentiel d’induction du CYP2B6 par la lurbinectédine n’est pas connu.
Systèmes de transport : la lurbinectédine est un substrat de MDR1 (P-gp), mais n’est pas un substrat de OATB1P1, OATP1B3, OCT1 ou MATE1. In vitro, la lurbinectédine a montré un potentiel inhibiteur vis-à-vis de MDR1, OATP1B1, OATP1B3 et OCT1 ; ces résultats sont toutefois considérés comme non pertinents sur le plan clinique. La lurbinectédine n’est pas un inhibiteur de BCRP, BSEP, MATE1, OAT1, OAT3 ou OCT2.
Élimination
La demi-vie terminale de la lurbinectédine est de 51 heures. La clairance plasmatique totale de la lurbinectédine est de 11 l/h.
La voie d’excrétion principale de la radioactivité associée à la lurbinectédine était fécale (89 % de la dose), avec seulement des traces de lurbinectédine inchangée détectées dans les fèces (< 0,2 % de la dose). L’excrétion urinaire était la voie la moins importante (6 % de la dose), principalement sous forme de composé inchangé (1 % de la dose) et d’un métabolite (jusqu’à 1 % de la dose).
Linéarité/non-linéarité
La pharmacocinétique de la lurbinectédine est linéaire à la plage de dose de 0,02 à 6,9 mg/m2.
Populations particulières
Les analyses de pharmacocinétique de population ont montré que le poids (intervalle : 39-154 kg), l’âge (intervalle : 18-85 ans) et le sexe n’ont pas d’influence cliniquement significative sur l’exposition systémique à la lurbinectédine.
Insuffisance hépatique
Une étude dédiée a été menée pour évaluer l’influence de divers degrés d’insuffisance hépatique (IH) sur la lurbinectédine chez des patients atteints de tumeurs solides avancées. Les patients ont été classés selon la classification du National Cancer Institute Organ Dysfunction Working Group (NCI-ODWG) comme ayant une fonction hépatique normale ou une insuffisance hépatique légère (bilirubine totale ≤ LSN et ASAT > LSN, ou bilirubine totale > 1 à ≤ 1,5 x LSN, quel que soit le taux d’ASAT), une insuffisance hépatique modérée (bilirubine totale > 1,5 à ≤ 3 x LSN, quel que soit le taux d’ASAT), ou une insuffisance hépatique sévère (bilirubine totale > 3 x LSN).
Les patients ayant une fonction hépatique normale et une IH légère ont reçu de la lurbinectédine à raison de 3,2 mg/m² et les patients atteints d’une IH modérée et sévère ont reçu de la lurbinectédine à raison de 1,6 mg/m². Aucune différence statistiquement significative n’a été observée au niveau de la pharmacocinétique de la lurbinectédine totale entre les cohortes.
Un rapport métabolite/parent (RMP) plus élevé, statistiquement significatif, a été observé pour l’ASC M1 normalisée selon la dose chez les patients présentant une insuffisance hépatique sévère (rapport : 5,95, IC à 90 % : 2,54-13,98) et une insuffisance hépatique modérée (rapport : 8,65, IC à 90 % : 3,94-19,01), par rapport aux patients présentant une insuffisance hépatique légère. Aucune différence statistiquement significative n’a été observée dans le RMP M4 selon les groupes d’insuffisance hépatique.
D’après l’analyse pharmacocinétique de population, aucune différence pharmacocinétique apparente n’a été observée chez 125 patients atteints d’insuffisance hépatique (IH) légère ayant reçu de la lurbinectédine à raison de 3,2 mg/m2 tous les 21 jours, par rapport à 625 patients ayant une fonction hépatique normale.
Insuffisance rénale
Aucune étude spécifique sur la lurbinectédine n’a été menée chez les patients atteints d’insuffisance rénale. D’après les analyses pharmacocinétiques de population, aucune différence pharmacocinétique apparente n’a été observée chez 165 patients atteints d’insuffisance rénale légère (ClCr de 60-89 mL/min), 73 patients atteints d’insuffisance rénale modérée (ClCr de 30-59 mL/min) et un patient atteint d’insuffisance rénale sévère (ClCr de 26 mL/min) ayant reçu de la lurbinectédine 3,2 mg/m2 tous les 21 jours, par rapport à 166 patients ayant une fonction rénale normale. Les caractéristiques pharmacocinétiques de la lurbinectédine chez les patients présentant une ClCr < 30 mL/min ou les patients sous dialyse sont inconnues.
5.3 Données de sécurité préclinique
Toxicologie
La cible principale pour la toxicité identifiée chez les espèces non cliniques (rat, chien et primate non humain) était caractérisée par une atrophie sévère, réversible et non cumulée de la moelle osseuse, qui était associée à une leucopénie liée à la dose, ainsi qu’à une thrombopénie et une anémie. En outre, les animaux traités par lurbinectédine ont présenté des anomalies hépatiques (plusieurs zones sombres ou foie enflé, augmentation des marqueurs de la fonction hépatique, lésions des canaux biliaires avec nécrose et/ou œdème, dégénérescence/apoptose hépatocellulaire et hypertrophie hépatocytique périportale). D’autres résultats ont été observés dans le tractus gastro-intestinal (atrophie muqueuse), les reins (dégénérescence tubulaire corticale et vacuolisation), le cœur (dégénérescence myocardique focale légère à modérée et/ou nécrose) et le site d’injection (réactions inflammatoires périvasculaires/vasculaires). Un rétablissement complet, après l’arrêt de l’administration, a été noté pour la majorité de ces altérations.
Génotoxicité
Des résultats de génotoxicité positifs ont été obtenus in vitro dans des lignées cellulaires de mammifères montrant une toxicité liée à la dose à toutes les concentrations testées (plage de 48 à 0,188 ng/mL). Des résultats positifs de génotoxicité sont attendus pour la lurbinectédine en tant qu’agent antinéoplasique interagissant avec l’ADN (voir rubrique 4.6).
Potentiel carcinogène
Aucun test de carcinogénicité de la lurbinectédine n’a été réalisé.
Reproduction et développement
La lurbinectédine a induit une toxicité maternelle à la dose maximale tolérée unique de 0,6 mg/m2 administrée au Jour 10 post-coït, ainsi qu’une embryotoxicité sévère conduisant à 100 % de létalité embryonnaire (voir rubriques 4.4 et 4.6).
6. DONNÉES PHARMACEUTIQUES
6.1 Liste des excipients
Saccharose
Acide lactique
Hydroxyde de sodium (pour l’ajustement du pH)
6.2 Incompatibilités
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicaments.
Ce médicament ne doit pas être mélangé avec d’autres médicaments à l’exception de ceux mentionnés dans la rubrique 6.6.
6.3 Durée de conservation
Flacon non ouvert
ZEPZELCA 2 mg, poudre pour solution à diluer pour perfusion
18 mois
ZEPZELCA 4 mg, poudre pour solution à diluer pour perfusion
5 ans
Solution reconstituée et diluée
La stabilité chimique et physique en cours d’utilisation a été démontrée pendant 24 heures à une température comprise entre 2 et 8 °C ou 25 °C.
D’un point de vue microbiologique, le produit doit être utilisé immédiatement. S’il n’est pas utilisé immédiatement, les durées et les conditions de conservation avant utilisation relèvent de la responsabilité de l’utilisateur et ne devraient normalement pas dépasser 24 heures entre 2 et 8 °C, sauf si la reconstitution/dilution a eu lieu dans des conditions aseptiques contrôlées et validées. Si la reconstitution/dilution a eu lieu dans des conditions aseptiques contrôlées et validées, le produit prêt à l’emploi peut être conservé jusqu’à 24 heures à une température comprise entre +2 °C et +8 °C ou +25 °C.
6.4 Précautions particulières de conservation
À conserver au réfrigérateur (entre 2 °C et 8 °C).
Pour les conditions de conservation du médicament après reconstitution et dilution, voir la rubrique 6.3.
6.5 Nature et contenu de l’emballage extérieur
ZEPZELCA 2 mg, poudre pour solution à diluer pour perfusion
Flacon de 20 mL (verre transparent de type 1) muni d’un bouchon (caoutchouc butyle) et d’un opercule blanc (aluminium), contenant 2 mg de lurbinectédine.
Boîte de 1 flacon.
ZEPZELCA 4 mg, poudre pour solution à diluer pour perfusion
Flacon de 30 mL (verre transparent de type 1) muni d’un bouchon (caoutchouc butyle) et d’un opercule de couleur bleue (aluminium), contenant 4 mg de lurbinectédine.
Boîte de 1 flacon.
6.6 Précautions particulières d’élimination et manipulation
Les procédures appropriées de manipulation et d’élimination des médicaments cytotoxiques doivent être respectées. Vous devez avoir reçu une formation sur les techniques correctes de reconstitution et de dilution de ZEPZELCA et vous devez porter des vêtements de protection, y compris un masque, des lunettes et des gants pendant la reconstitution et la dilution. En cas de contact accidentel avec la peau, les yeux ou les muqueuses, il convient de traiter immédiatement et abondamment avec de l’eau. Vous ne devez pas manipuler ce médicament si vous êtes enceinte.
Préparer la solution pour perfusion en utilisant une technique aseptique comme suit :
- injecter 8 mL (pour le dosage de 4 mg) ou 4 mL (pour le dosage de 2 mg) d’eau pour préparations injectables dans le flacon, afin d’obtenir une solution contenant 0,5 mg/mL de lurbinectédine. Agiter le flacon jusqu’à dissolution complète. La solution reconstituée est une solution limpide, incolore ou légèrement jaunâtre, essentiellement exempte de particules visibles. Inspecter visuellement la solution pour détecter la présence éventuelle de particules et d’une décoloration.
calculer le volume requis de solution reconstituée comme suit :
Volume (mL) = surface corporelle (m2) x dose individuelle (mg/m2)
0,5 mg/mL
- pour une administration par voie veineuse centrale, prélever la quantité appropriée de solution reconstituée dans le flacon et l’ajouter à un récipient pour perfusion contenant au moins 100 mL de solution de diluant : solution de chlorure de sodium pour perfusion à 9 mg/mL (0,9 %) ou solution de glucose pour perfusion à 50 mg/mL (5 %).
- pour une administration par voie veineuse périphérique, prélever la quantité appropriée de solution reconstituée du flacon et l’ajouter à un récipient pour perfusion contenant au moins 250 mL de diluant : solution de chlorure de sodium pour perfusion à 9 mg/mL (0,9 %) ou solution de glucose pour perfusion à 50 mg/mL (5 %).
Les matériaux suivants sont compatibles avec la solution diluée de ZEPZELCA :
- récipients en polyoléfine (polyéthylène, polypropylène et mélanges).
- sets de perfusion en PVC (sans DEHP), polyuréthane et polyoléfine (polyéthylène, polypropylène et polybutadiène).
- filtres intégrés en polyéthersulfone avec des tailles de pores de 0,22 micron.
- systèmes d’accès veineux implantables avec chambres en titane ou résine plastique et cathéters intraveineux en polyuréthane ou silicone.
ZEPZELCA peut être administré avec ou sans filtre intégré.
Les lignes de perfusion contenant des filtres à membrane en nylon ne doivent pas être utilisées lorsque la solution reconstituée de ZEPZELCA est diluée avec une solution de chlorure de sodium pour perfusion à 9 mg/mL (0,9 %).
La lurbinectédine est un médicament cytotoxique. Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation en vigueur.
7. TITULAIRE DE L’AUTORISATION DE MISE SUR LE MARCHÉ
Pharma Mar, S.A.
Avda. d6e los Reyes 1
Polígono Industrial La Mina
28770 Colmenar Viejo (Madrid)
Espagne
Tél. : +34 91 846 60 00
Fax : +34 91 846 60 01
8. NUMÉRO(S) D’AUTORISATION DE MISE SUR LE MARCHÉ
EU/1/26/2032/001
EU/1/26/2032/002
9. DATE DE PREMIÈRE AUTORISATION/DE RENOUVELLEMENT DE L’AUTORISATION
10. DATE DE MISE À JOUR DU TEXTE
Des informations détaillées sur ce médicament sont disponibles sur le site internet de l’Agence européenne des médicaments https://www.ema.europa.eu